


解读FDA医疗器械唯一标识(UDI)最终规则
FDA 近期发布了医疗器械唯一标识(UDI)的最终规则。以下是关于新规则的信息及其可能对您造成的影响。
背景
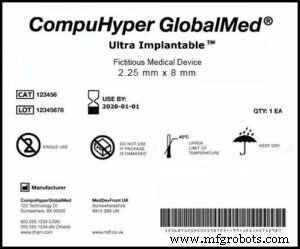
医疗器械标签上唯一器械标识符(UDI)的示例。
UDI 是应用于医疗器械的唯一标识。如果您是医疗器械供应商,可以轻松将 UDI 整合到现有的识别和数据管理流程中。对于其他人,2013年9月24日在《联邦纪事》发布的最终 UDI 规则可能带来一些挑战。该规则于2013年12月23日生效,某些条款有较晚的合规日期,分阶段实施将持续7年。FDA 收到并审查了约270份关于2012年11月19日修订拟议规则的意见,来自约225个来源,包括个人(医疗专业人士、学者、消费者等)、组织(消费者团体、医院、医疗协会、军方和政府机构等)及私营行业(器械制造商、行业协会、分销商等)。这些意见提供了约1700页的反馈和评论。
益处
最终规则旨在“建立一个系统,以在分销和使用过程中充分识别设备”,要求医疗器械标签包含唯一器械标识符(UDI),除非规则规定豁免或替代放置位置。该规则旨在将 UDI 建立为数据关键字,引导至可被分析、用于建立控制并快速访问/传播的信息。将 UDI 作为数据关键字将:
- 减少医疗错误
- 简化设备使用信息集成到数据系统
- 更快识别具有不良事件的医疗器械
- 更快开发针对报告问题的解决方案
- 更快、更高效地解决设备召回
- 更聚焦、更有效的 FDA 安全沟通
- 其他待定益处
- 设备标签上日期的标准格式
标签者必须:
- 向 FDA 全球唯一器械标识数据库(GUDID)提交设备产品信息,除非豁免或适用替代方案。
- 确保每个医疗器械的标签和包装包含 UDI,以明文版本和使用数据捕获(AIDC)技术的自动识别形式呈现。
- 若设备旨在多次使用且每次使用前需再处理,UDI 应直接标记在设备本身上。
在该规则建立的 UDI 系统下,医疗界和公众可通过出现在设备标签和包装上的 UDI 识别设备。UDI 也将作为关键字,用于从 GUDID 获取关于医疗产品的公开可访问信息。GUDID 不包含患者信息。该规则“满足了《联邦食品、药品和化妆品法案》(FD&C Act)第519(f)节(21 U.S.C. 360i(f)) 的法定要求,指示 FDA 为医疗器械建立唯一器械标识系统。该规则还增加了《食品药品监督管理局安全与创新法案》(FDASIA)第614节的要求,包括最终规则发布的截止日期以及规则必须适用于可植入、维持生命或支持生命设备的时间。”
技术要求
UDI 的技术要求包含两部分:1) 对应设备版本/型号及标签者的器械标识符;2) 提供可变信息的生产标识符,如批次/批号、序列号、有效期或生产日期。值得注意的是,仅序列号与器械标识符的组合才能提供可追溯到单个物品实例的 UDI。针对缺乏单个追溯性的问题,FDA 回应称,按批次/批号的 UDI 提供的识别足以对“在基本相同条件下制造”且“预期在规定限度内具有统一特性和质量”的物品进行调查和行动。
值得注意的事项
有两项值得注意:
- 规则要求所有 UDI 在 FDA 认证的发证机构运营的系统下发布。规则提供了申请 FDA 认证作为发证机构的流程,即使组织已是 ISO 认证的发证机构。
- 规则未规定单一的 AIDC 数据载体要求。相反,它允许任何数据载体,如条码符号,这可能极大地影响希望从底层技术获取价值的用户。要真正发挥 UDI 价值,基础设施必须支持数据载体,缺乏通用数据载体将影响医院、医疗提供者及整个供应链。
豁免
拟议规则与最终规则最大的区别之一是增加了多项 UDI 豁免:
- 标有通用产品代码(UPC)的 I 类设备可使用 UPC 作为其 UDI。
- 组合产品中的设备组成部分,若组合产品带有 UDI,则免除其标签带有 UDI 的要求。
- 便利包内的设备带有 UDI,但不要求每个便利包的标签和每个设备包装都带有 UDI。
- FDA 已通过法规豁免(但保留记录保存要求)良好生产规范要求的 I 类设备。
- 无论等级如何的单个一次性使用设备,但植入式设备不适用此豁免。包含这些单个设备的设备包装不豁免,必须带有 UDI。
- 最终规则规定,包装在组合产品直接容器内的设备若组合产品带有 UDI,则可豁免要求。
您可在此阅读更多关于 UDI 最终规则的信息。若对新 UDI 规则有疑问,我们乐意提供帮助。只需咨询专家或通过此处联系我们。
工业技术