


再利用FDA获批药物抑制SARS-CoV-2主要蛋白酶:虚拟筛选分析
靶向SARS-CoV-2主要蛋白酶
开发新型抗病毒药物既昂贵又耗时。全球大流行中,迫切需求是识别能快速阻断病毒复制的药物。药物再利用——利用已在人体证明安全的药物——提供有希望捷径。单药可能提供适度获益,但像HIV疗法那样攻击多个病毒蛋白的策略性组合可产生实质临床收益。关键问题:哪种组合对SARS-CoV-2最有效?
我们研究聚焦蛋白酶活性位点架构,将其与结合微摩尔抑制剂的充分表征SARS-CoV蛋白酶比较。此结构洞察指导SARS-CoV-2强效抑制剂设计。
随后我们对FDA获批药物库执行虚拟筛选,识别预测结合蛋白酶的分子并评估其组合疗法潜力。
SARS-CoV-2蛋白
患者病毒基因组快速测序提供众多潜在药物靶点序列。许多蛋白与SARS-CoV对应物高度相似,支持初始同源模型。随着实验结构(X射线、冷冻电镜)可用,优化对可成药位点理解。
冠状病毒中主要蛋白酶(Mpro,即3CL蛋白酶)是领先药物靶点。与乳香蛋白酶一起,Mpro在11个定义位点切割多蛋白1ab,此过程对病毒成熟至关重要。
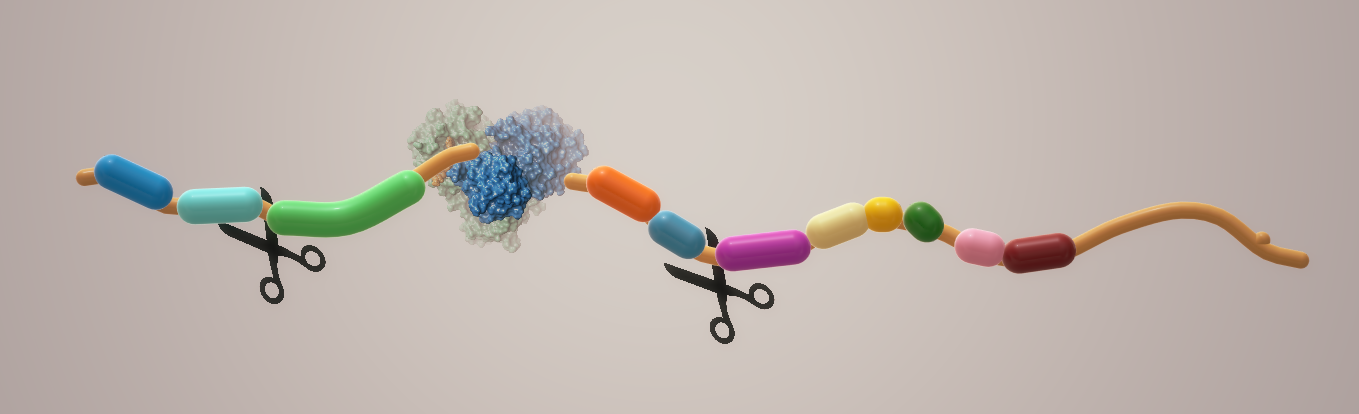
抑制Mpro阻断复制。因无人类蛋白酶共享其切割特异性,抑制剂不太可能表现脱靶毒性。
基于结构的再利用设计:Mpro
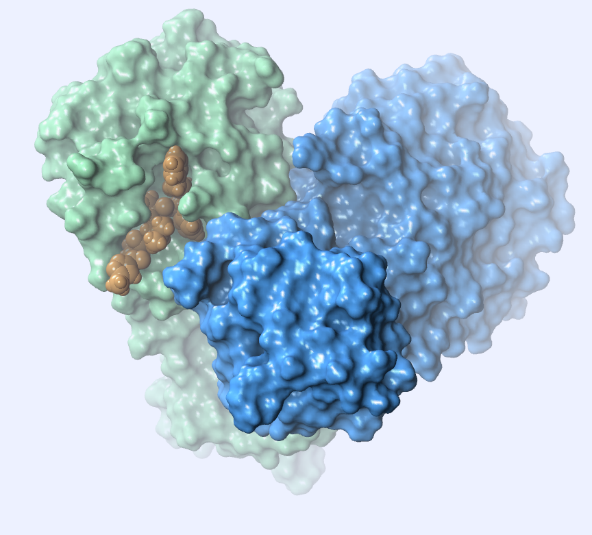
Mpro作为同源二聚体功能(图2),每亚基含催化His41/Cys145二元组。
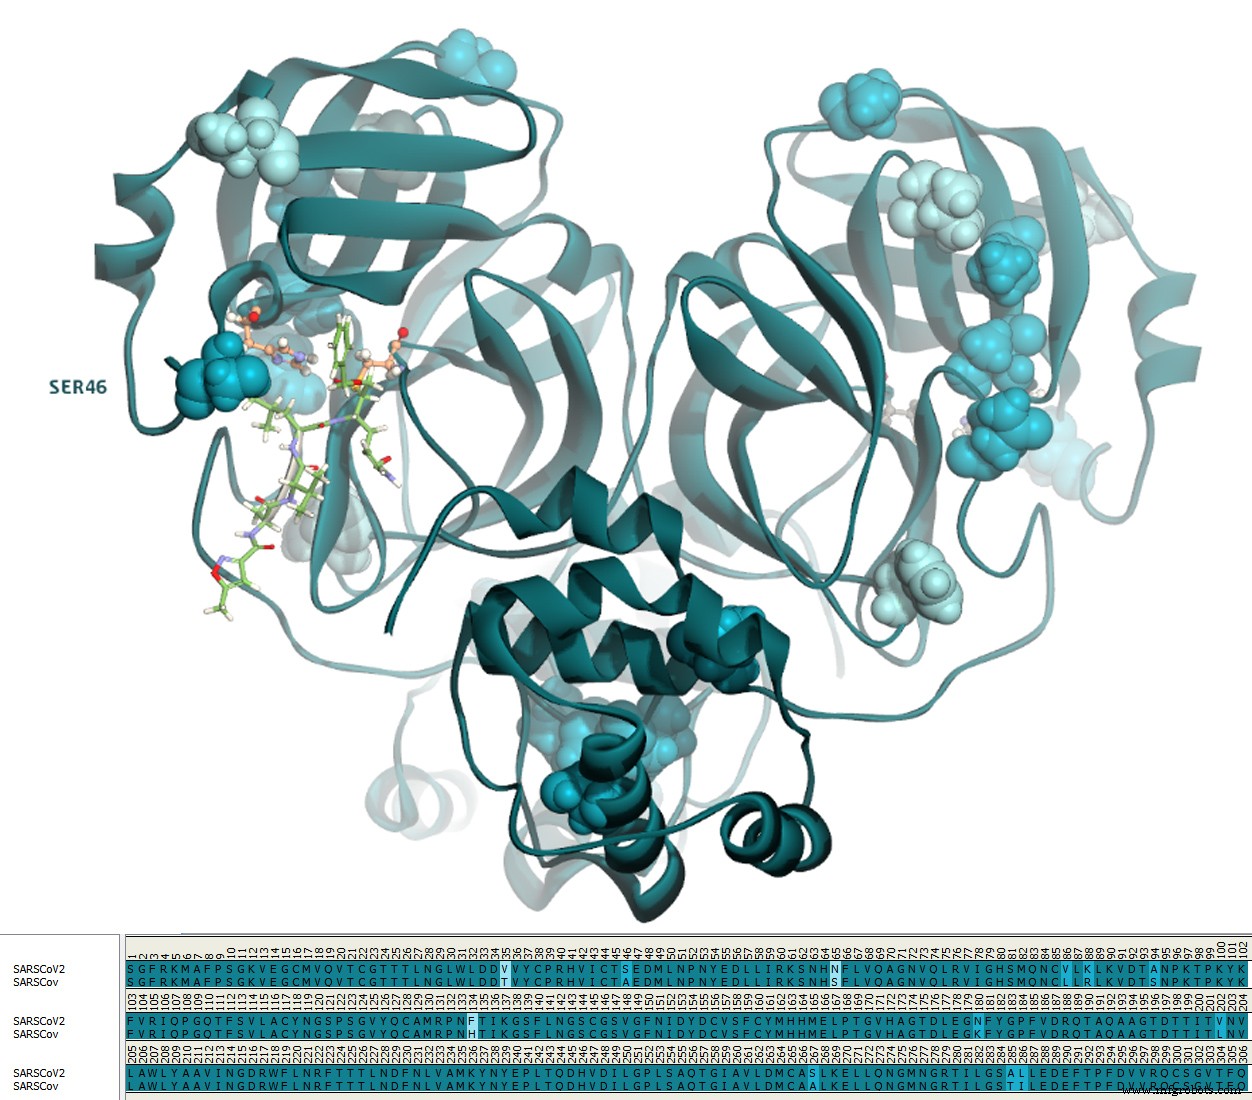
SARS-CoV-2蛋白酶与SARS-CoV祖先共享96.1%同一性和99%相似性。活性位点仅一残基不同:位置46为丝氨酸而非丙氨酸(图3)。
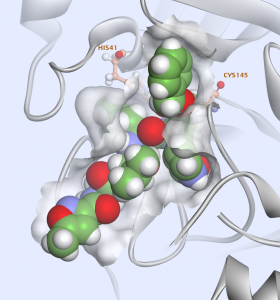
许多SARS-CoV Mpro与微摩尔抑制剂复合结构可用;最强配体为共价型。活性位点分四个亚位点(S1'、S1、S2、S4)容纳多样化学型。
高亲和力复合物(PDB 2ZU4、2GX4;Ki=0.038、0.053 µM)中,半胱氨酸145巯基与抑制剂形成共价键,凸显共价结合对强结合的重要性。

这些相互作用详细分析告知对接研究需监控的关键接触。
虚拟筛选工作流
使用2.5Å SARS-CoV-2蛋白酶二聚体与共价抑制剂N3复合物晶体结构(PDB 6LU7,2月发布),我们系统性虚拟筛选。N3以延伸构象占据底物结合口袋(图5)。
库含分子量<800 Da的2684个FDA获批药物。用GOLD (CCDC)对接,随CHARMM/GBMV计算结合自由能。每个构象经原位配体最小化(14Å球)和配体熵估算。许多高分化合物为已知HIV/HCV蛋白酶抑制剂(图6)。
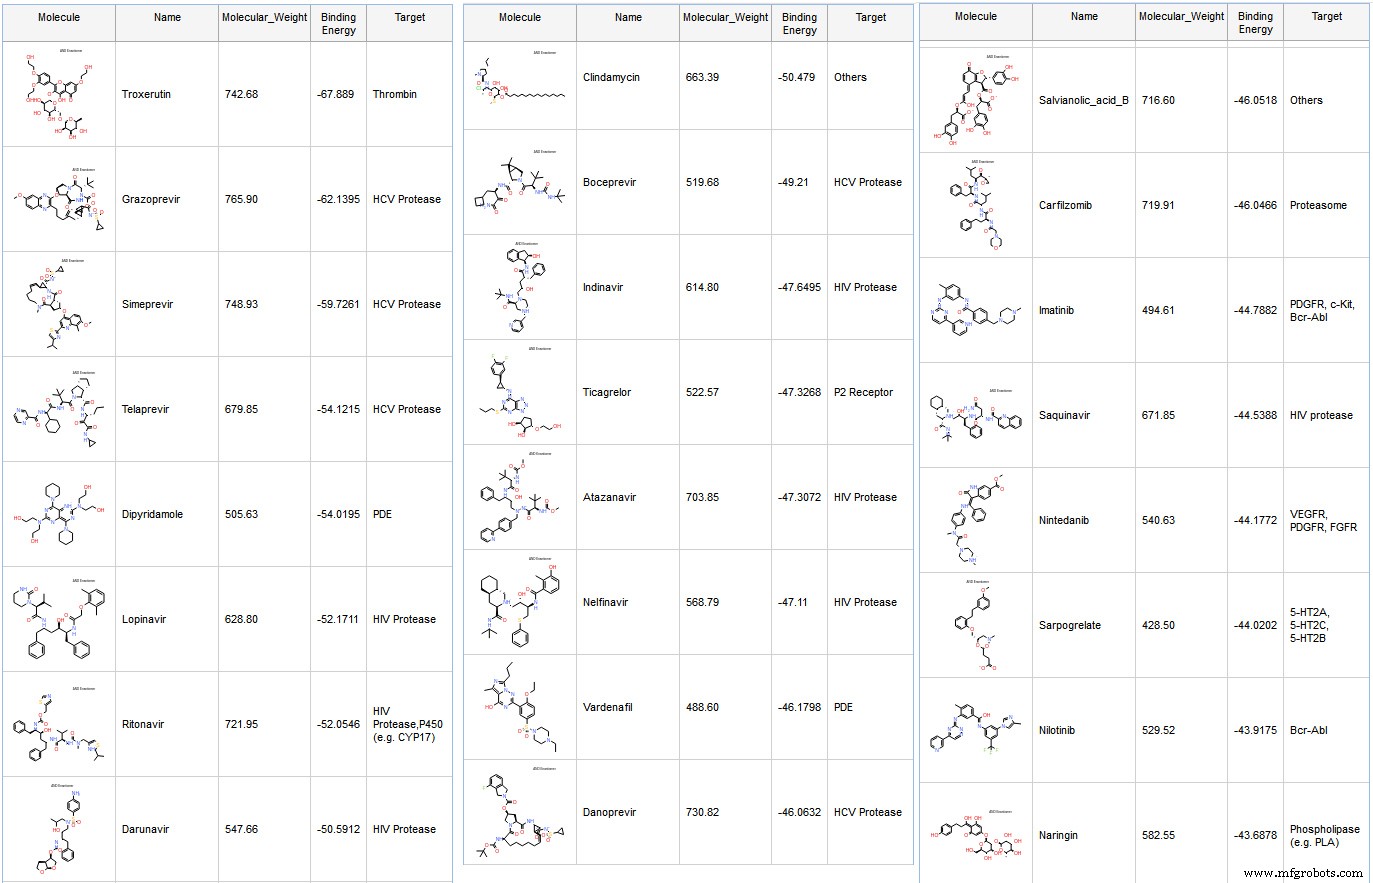
最佳候选物Troxerutin——一种黄酮类——得分高。黄酮类有文献记载的蛋白酶抑制活性;近期herbacetin、rhoifolin、pectolinarin对SARS-CoV IC50分别为33.17、27.45、37.78 µM。
Dipyridamole(图7)排名第五。近期预印本报告其抑制HCoV-19复制,体外EC50为100 nM。
HIV蛋白酶抑制剂预印本研究进一步支持其对SARS-CoV-2活性。Nelfinavir例如在Vero E6细胞抑制病毒复制。
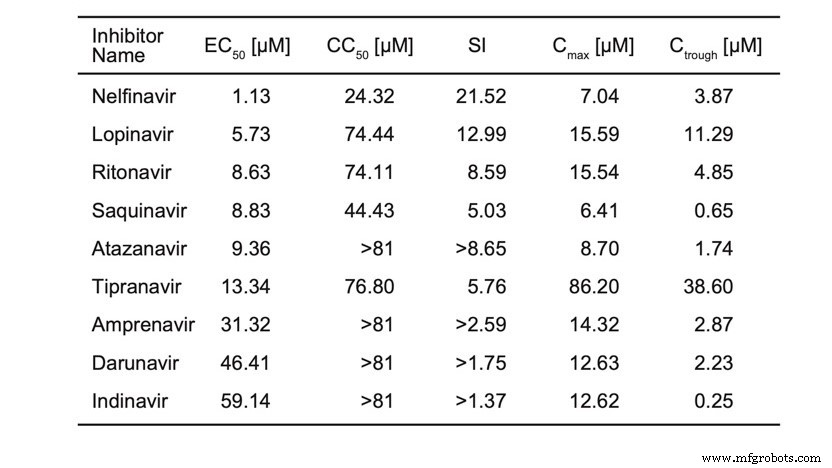
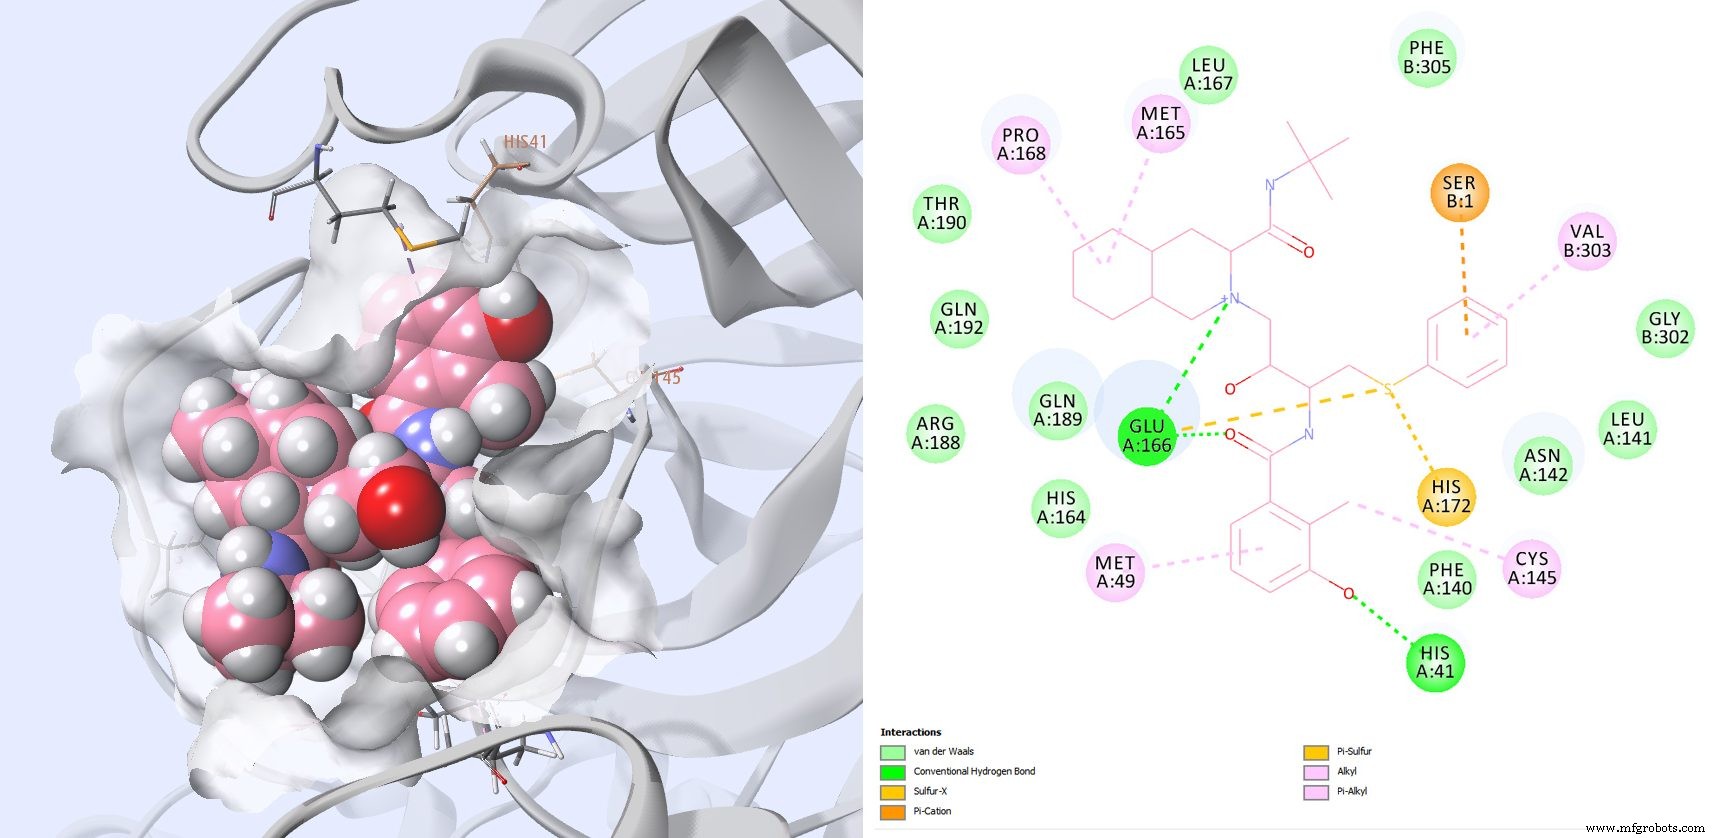
Ritonavir和Lopinavir均与催化残基及额外关键侧链(GLU166、PRO168、GLN189)相互作用,正处于临床研究中。但这些药剂对SARS-CoV-2的IC50数据仍不可用。
Atazanavir在感染细胞显示活性,减少病毒复制和促炎细胞因子产生。新发布结构(PDB 6W63)含抑制剂X77,结合位点定向与6LU7相似;重新对接确认可比预测。
启示与未来方向
有四个亚位点,Mpro口袋可容纳多样化中等亲和力配体。虚拟筛选因此作为强大工具锁定候选抑制剂并阐明结合模式。
这些计算假设需实验验证——IC50测定、共价对接、药代动力学分析——以开发临床可行疗法。共价抑制剂尤其常展现优越效力和持久作用,成为吸引人先导。
最终,这项工作为针对COVID-19再利用现有药物提供快速结构指导路线图,促进从实验室到床边的紧迫转化。
感谢剑桥晶体数据中心提供GOLD访问;其在虚拟筛选和先导优化中经验疗效支撑本研究。Discovery Studio内提供GOLD接口。
生物制品