


调控二维GeP₃半导体:掺杂剂价电子数如何塑造电子性质
摘要
基于密度泛函理论第一性原理计算,研究了III至VI族掺杂剂在二维GeP₃单层中取代掺杂的电子性质和稳定性。导电性受掺杂位点和掺杂剂价电子数双重显著调控。具体而言,Ge位点取代呈现金属-半导体振荡随价电子数变化,而P位点取代振荡完全反转。此外研究共掺杂,发现可产生逻辑“与”现象:共掺杂GeP₃导电性可通过单掺杂结果按简单逻辑关系推导。最后计算掺杂形成能,发现电子-空穴和空穴-空穴共掺杂体系因库仑吸引能量更优。研究不仅全面理解二维掺杂现象,更提出调控二维二元半导体电子性质的新路径。
引言
自石墨烯发现以来,二维晶体家族(过渡金属二硫属化物、硅烯、锗烯、磷烯、碲烯等)因独特电、光、磁性质备受关注。如石墨烯表现无质量狄拉克费米子,赋予极高载流子迁移率,有望支撑二维量子自旋霍尔效应、增强热电、超导甚至量子反常霍尔效应。结合不断增长的晶体结构数据库,现代计算工具用于探索新二维材料。至今预测超1000种二维材料,部分已实验制备,成为物理、化学、材料科学热门领域。基础研究也推动其在传感领域应用潜力。
近期Jing等报道新二维材料GeP₃单层,化学稳定性优于黑磷单层,具优异电子光学性质。GeP₃单层因强层间量子限域表现半导体性质,带隙约0.55 eV可调。基于高容量和良好循环稳定性,GeP₃薄膜被提议作锂离子电池有前景负极。Li等研究GeP₃纳米带,发现带隙随宽度增加呈奇偶振荡。
掺杂是调控二维层状材料电子和磁性质的实用策略,突破单一材料应用局限。二维单层半导体中电子-电子相互作用显著增强,已被多体理论和实验证实导致大带隙重整化和激子。与体相半导体掺杂相比,二维掺杂因强电子限域效应预期展现异常行为:如硼或氮掺杂石墨烯可在狄拉克点开启小带隙,引入小BN畴可在K(或K')点有效开启带隙。黑磷烯掺杂不同价电子元素呈现带隙振荡行为。本工作尝试扩展对二维二元GeP₃单层半导体IV-V族掺杂元素的研究。
本系统研究III至VI族掺杂剂在GeP₃单层取代掺杂。掺杂体系电子性质受掺杂剂价电子数和掺杂位点双重显著影响。核心发现:(1) 单掺杂结果敏感依赖取代位点,两种掺杂位点产生完全相反结果。(2) 共掺杂导电性可通过单掺杂结果按逻辑算子推导。此外,计算不同掺杂类型形成能表明部分高能量有利于抵抗热涨落。
计算方法
所有广义梯度近似密度泛函理论计算用Vienna ab initio Simulation Package。交换相关项用Perdew-Burke-Ernzerhof(PBE)泛函,投影增强波势描述电子-离子相互作用。掺杂GeP₃单层用周期性2×2超胞(32原子)建模,3×3超胞验证结果。z方向采用~20 Å真空层消除层间相互作用。单掺杂中一个Ge或P原子被III(IV、V、VI)族掺杂剂取代。几何结构通过与文献报导晶格常数和本征GeP₃电子性质比对确定。掺杂体系中所有原子弛豫至Hellmann-Feynman力<0.02 eVÅ⁻¹,但表面胞晶格常数固定。动能截断~600 eV,6×6×1 k网格。
为考察掺杂剂在GeP₃单层可行性,按以下两式计算掺杂剂X(X=III-VI族)形成能(E_f)。单掺杂:
$$ E_f(GeP_3:X)=E(GeP_3:X)-E(GeP_3)-E_X+E_i $$共掺杂用类似公式:
$$ E_f(GeP_3:XY)=E(GeP_3:XY)-E(GeP_3)-E_X-E_Y+E_i+E_j $$其中E_f(GeP_3:X)和E(GeP_3)为X掺杂和本征GeP₃单层同超胞总能。E(GeP₃:XY)为XY共掺杂体系总能,E_X、E_Y为掺杂剂X、Y对应体相结构原子能,E_i、E_j为被取代Ge或P原子能量。
结果与讨论
单元素掺杂体系的奇偶振荡
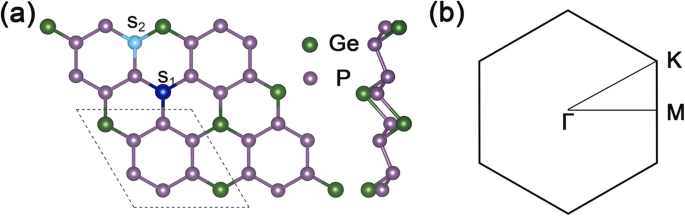
图1a展示GeP₃ 2×2超胞顶视图和侧视图,1b为对应二维布里渊区。优化晶格常数a=b=6.96 Å,计算带隙约0.26 eV,与其他理论计算吻合。
首先绘制取代Ge原子单元素掺杂GeP₃单层能带结构(掺杂剂选B、C、N、O、Al、Si、P、S、Ga、As、Se),结果见图2a-l。清晰可见:V族(N、P、As)因多一个电子使费米能级上移穿过导带;III族(B、Al、Ga)因少一个电子使费米能级下移穿过价带。如图2f、j价带顶对应图2e、i部分占据能带。IV族(C、Si、Ge)和VI族(O、S、Se)因与Ge原子同或多两个电子,体系呈半导体特性。这种半导体-金属转变源于价电子数占据:奇数(偶数)价电子导致金属(半导体)性质。
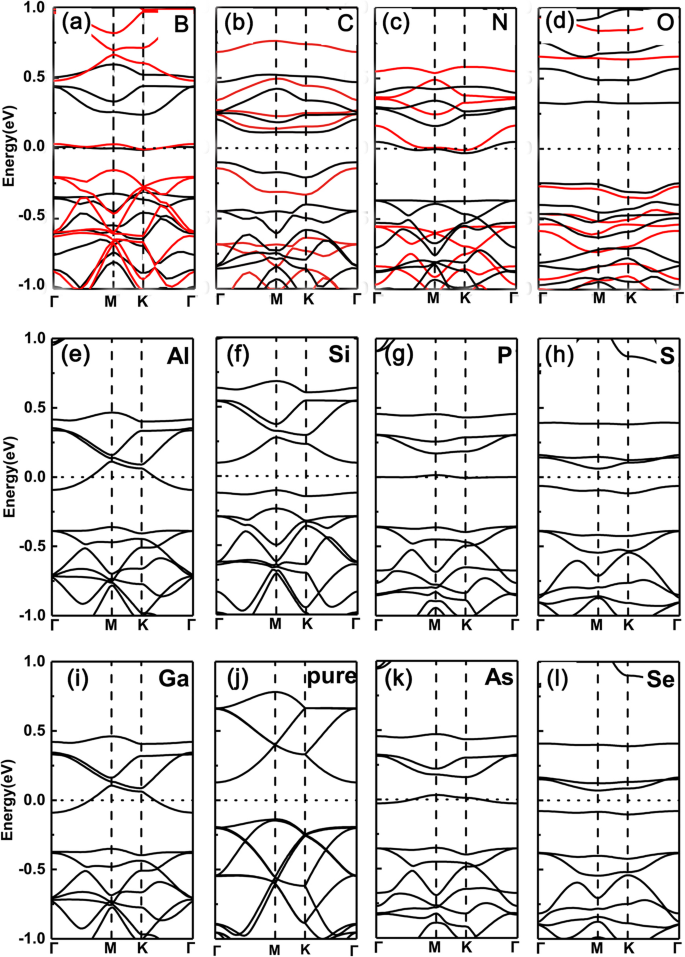
为验证PBE泛函结果可靠性,首行掺杂体系亦用混合泛函HSE06复核。PBE确实低估带隙,但研究体系带隙均较大,PBE导致的金属/半导体误判通常不发生(小带隙半导体中PBE易误判导电/金属性质)。本研究关注金属/半导体特性而非具体带隙值。HSE06带隙虽明显放大,但金属-半导体振荡保持完好。因此基于PBE得出的核心结论可靠。
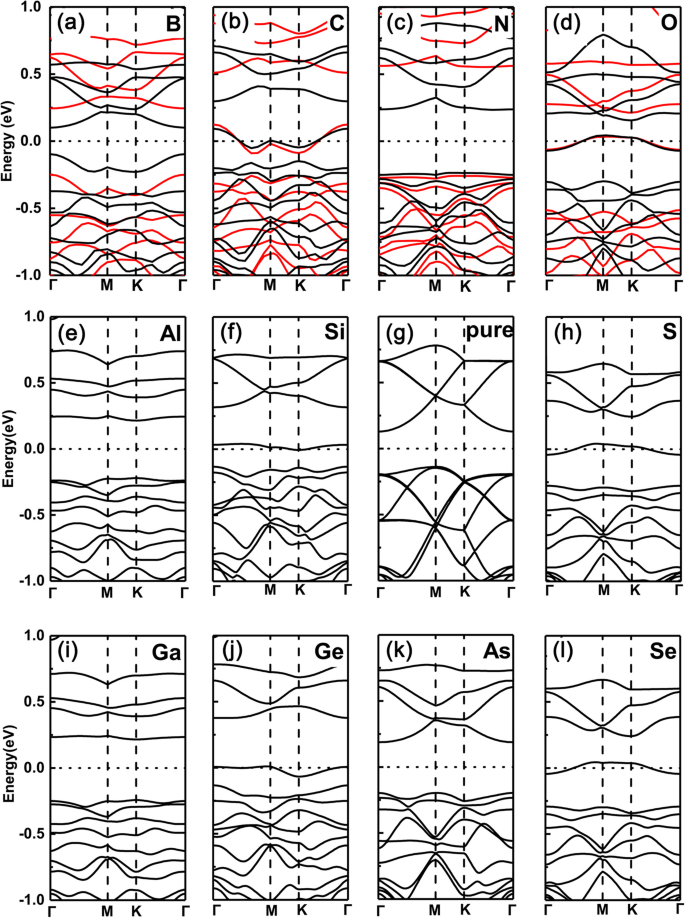
相反,取代P原子同系列掺杂剂结果完全反转(图3a-l)。即V族(N、As)和III族(B、Al、Ga)掺杂体系保持半导体性,而IV族(C、Si、Ge)和VI族(O、S、Se)转为金属特性(PBE与HSE06趋势一致)。因价电子数与本征GeP₃保持相同(V族少两个、III族少两个),但IV族少一个、VI族多一个电子。
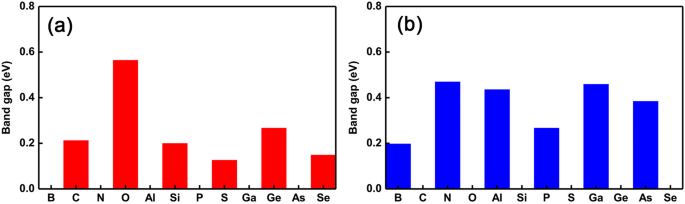
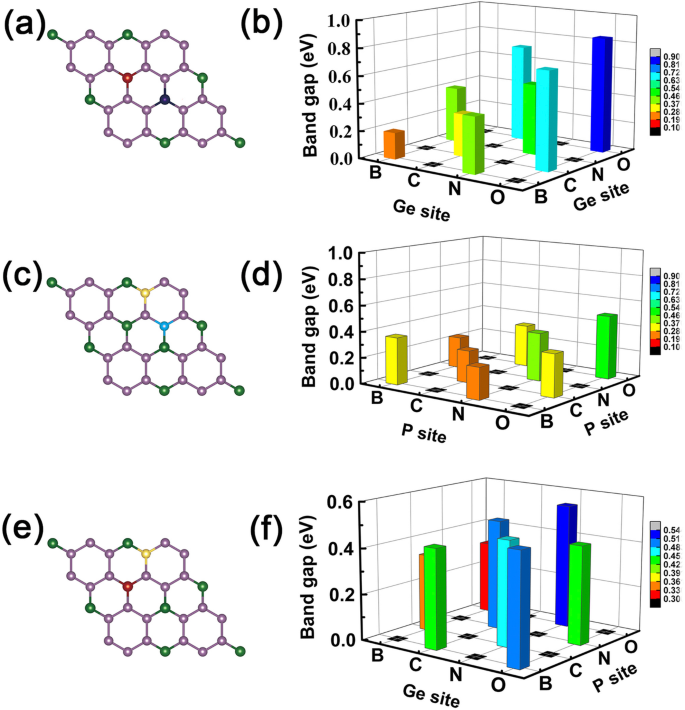
为更直观呈现半导体-金属转变振荡,绘制带隙随掺杂剂变化趋势(图4a,b)。清晰可见:取代Ge(P)位点时金属(半导体)-半导体(金属)振荡随掺杂剂从III到VI族剧烈反转。此外发现:掺杂剂价电子数与Ge原子相同时带隙幅度近似本征GeP₃;但多两个电子时带隙变化较大。而P位点掺杂剂无论价电子数,带隙幅度变化均较大。可理解为原子半径和可用价电子数联合效应:半径和价电子数与Ge原子近似(较小或较大)的掺杂剂对电子性质(如带隙)影响较小(较大)。这意味着可通过选择适当掺杂剂和不同掺杂位点,不仅调控半导体-金属转变振荡,还能调控带隙幅度。
为理解不同掺杂剂电子结构变化,绘制本征及IV-V族掺杂GeP₃单层态密度(PDOS)(图5a-d)。可见本征GeP₃价带顶(VBM)和导带底(CBM)主要源自Ge和P原子p轨道。掺杂剂价电子数与Ge原子相同时(如C、Si),杂质态位于本征VBM上方(C、Si p轨道能级高于P原子),导电性完好且带隙变化相对小(图5a)。掺杂剂比Ge多一个电子(如N、P、As)时,杂质态出现在带隙中,源自分裂CBM(主导)与掺杂剂态杂化(图5b)。
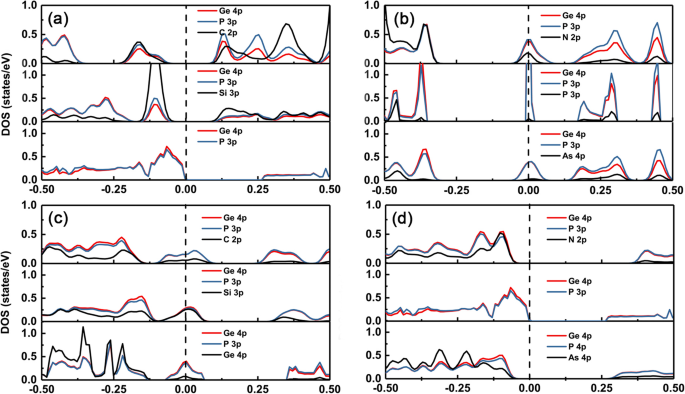
反之,P位点掺杂:掺杂剂比P少一个价电子(IV族)时,杂质态穿过费米能级,由分裂VBM(主导)与掺杂剂态组成。掺杂剂价电子数与P相同(V族)时体系仍保半导体特性(图5c),但因晶格常数失配较大带隙相对增大。还观察到取代P位点N掺杂带隙大于As掺杂,因As原子p轨道能级高于N,高能级p轨道使杂质态远离VBM上移更多(图5d)。
共掺杂体系逻辑关系
基于单掺杂发现,可设计共掺杂体系实现目标电子性质。以B、C、N、O为例说明共掺杂效应,结论对不同掺杂剂稳健。Ge位点共掺杂:两掺杂剂均少一个价电子自然致半导体;一少一多价电子共掺杂也呈半导体。但一少(多)与同价电子共掺杂仍保单掺杂少(多)价电子导致的金属性。DFT计算进一步确认(图6a-l)。
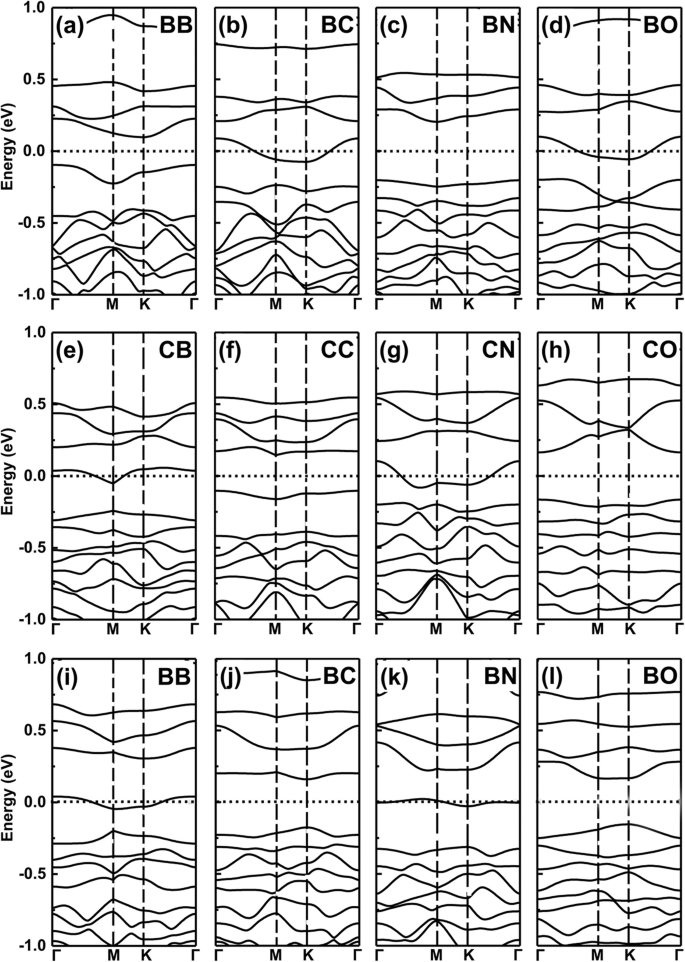
可给出类逻辑“与”操作:设金属性为“M”,半导体性为“S”。定义逻辑关系:M AND M = S,S AND S = S,M AND S = M。上述发现符合此类逻辑关系。例如一多一少价电子掺杂剂致金属性,但作为共掺杂(如Ge位点B和N,图7a,b)则变半导体(图6c)。B-C共掺杂呈金属性(M AND S,图4a,b)。C-N、N-O、B-O共掺杂(取代两Ge、两P、一Ge一P)同理(图7c-f)。
最后检验单掺杂和共掺杂体系稳定性,确保实验可实现。按公式(1)(2)计算形成能(图8a-e)。图8a,b显示Ge位点单掺杂形成能均接近GeP₃单层(设为零参考),除C、N、S原子外。B、O、P、Ge、Se原子形成能远小于其他,表明极易实验掺杂。P位点掺杂剂B、O、P、Ge形成能较小也易掺杂;C、N、Al、Ga较难。
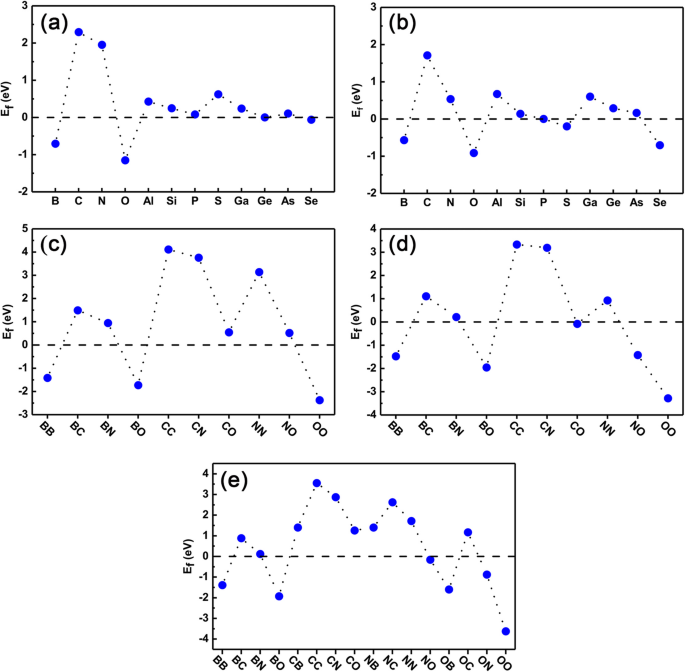
共掺杂形成能方面,图8c-e为Ge-Ge、P-P、Ge-P位点共掺杂形成能(仅展示B、C、N、O示例)。Ge-Ge和P-P位点共掺杂形成能大致等于单掺杂形成能平均值。Ge-Ge位点BB、BO、OO及P-P位点BB、BO、NO、OO共掺杂形成能较小易实现;Ge-Ge位点CC、CN、NN及P-P位点CC、CN形成能较大难实现。Ge-P位点共掺杂(图8e)因掺杂剂间电荷转移更复杂。但BB、BO、OO共掺杂形成能较小,CC、CN、NN较大。总体形成能高度依赖掺杂剂价电子数。具体:两掺杂剂均比被取代原子少(多)一个电子时,共掺杂形成能低于(高于)对应单掺杂(如Ge位点BB、NN)。因减少(增加)电子能量增益与库仑排斥竞争。空穴-空穴共掺杂前者远大于后者,导致形成能大幅降低(如BB);电子-电子共掺杂两者均增高形成能(如NN)。但空穴-电子共掺杂(如Ge位点BN)形成能远低于对应单掺杂,因无净电子增减能量增益,库仑相互作用主导。综合前期黑磷烯掺杂研究,指出本研究具普适性,可推广至其他二维半导体单层如BN、MoS₂等。
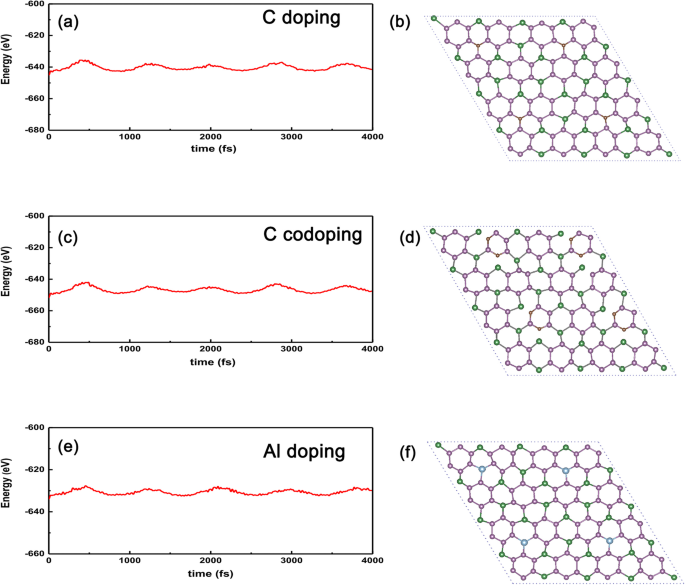
为检验上述掺杂体系相对未掺杂稳定性,进行AIMD(从头分子动力学)模拟能量随时间演化(图9a-f)。可见振荡振幅随时间延长收敛(~4 ps),暗示掺杂体系对抗300 K热涨落不坍塌(图9a C掺杂Ge位点)。甚至最活泼C原子掺杂GeP₃极限温度可达300 K(图9c)。Al取代Ge位点为例(图9e,f),能量振荡振幅随时间逐渐衰减,意味着足够时间后能量收敛,结构热稳定。因此期待高质量GeP₃单层制备后可实验实现此类掺杂体系。
最后讨论本研究可靠性。结论为理论预测但高度可靠:宿主材料已报道且层状GeP₃体相存在。掺杂诱导现象待单层GeP₃实现后实验验证。简化而言,单层GeP₃掺杂电子或空穴可通过吸附分子实现。
结论
综上,研究III至VI族掺杂剂在二维GeP₃单层电子性质,发现取代Ge位点呈金属-半导体振荡随价电子数变化,取代P位点振荡完全反转。基于单掺杂结果,共掺杂导电性可通过简单逻辑运算推导。计算各掺杂剂形成能,发现电子-空穴和空穴-空穴共掺杂因库仑吸引更具能量优势。研究不仅呈现新现象,更提出调控二维二元半导体电子性质的新路径。
数据与材料可用性
本研究生成和分析的数据集可向通讯作者请求获取。
缩略语
- 1D:
- 一维
- 2D:
- 二维
- AIMD:
- 从头分子动力学
- BP:
- 黑磷烯
- CBM:
- 导带底
- DFT:
- 密度泛函理论
- HSE06:
- 混合密度泛函
- PBE:
- Perdew-Burke-Ernzerhof
- PDOS:
- 投影态密度
- VBM:
- 价带顶
纳米材料
- 价电子、晶体结构及其在导电性中的作用
- 理解半导体中的电子、空穴与掺杂
- 利用轧钢氧化皮废料制备磁性纳米吸附剂高效去除水中Cu(II):合成、表征、吸附动力学与再生
- 钯(II)离子印迹聚合物纳米球高效去除水中Pd(II)
- 高性能Au/Ce-La纳米棒催化剂用于低温CO氧化:合成、表征与机理洞察
- 高负载5-氨基乙酰丙酸-角鲨烯纳米颗粒:增强细胞模型中肿瘤光检测与治疗
- 优化 Fe³⁺ 接枝 BiOCl 实现水溶性废水中微量阳离子/阴离子染料快速吸附
- 含纳米岛GeSiSn薄膜:应变驱动形貌、超结构控制与中红外光致发光
- 单层石墨烯在银纳米盘超材料磁偶极共振下的多带宽带光吸收
- 碱金属吸附石墨烯型GaN:超低功函数与可调光电性能
- 半椭球帽修饰GaAs纳米线阵列实现极薄有效厚度下的卓越光限域
- 表面散射对金纳米壳吸收-散射平衡的影响